記事の要約
- GMP文書管理システムとは、手順書や製造記録などのGMP文書を作成から廃棄まで電子的に管理し、監査証跡と電子署名で記録の信頼性を担保する仕組みです。
- 選定では21 CFR Part 11・ER/ES指針・CSVガイドライン対応を足切りにし、承認ワークフロー・検索性・バリデーション負荷など5つの視点で自社との適合を確かめます。
- 後発医薬品の自主点検では8,734品目のうち3,281品目で承認書と実態の相違が報告されており、文書間の整合性を仕組みで保つことが導入の出発点になります。
「改訂した手順書と製造記録の記載が食い違っていた」。品質保証(QA)部門では、こうした場面がGMP文書管理システム導入の引き金です。製品は多く規制も複雑で、選定基準に迷う担当者は少なくありません。
本記事では、規制要件と必須機能を整理し、主要7製品の比較表と導入事例を紹介します。
厚生労働省・PMDA・FDAの一次資料と、東京大学松尾研発のAIスタートアップとして製薬企業の品質保証業務のAI化を手がける弊社の経験をもとに解説するため、自社に合う候補が絞れるはずです。
目次
GMP文書管理システムとは?対象文書とライフサイクル
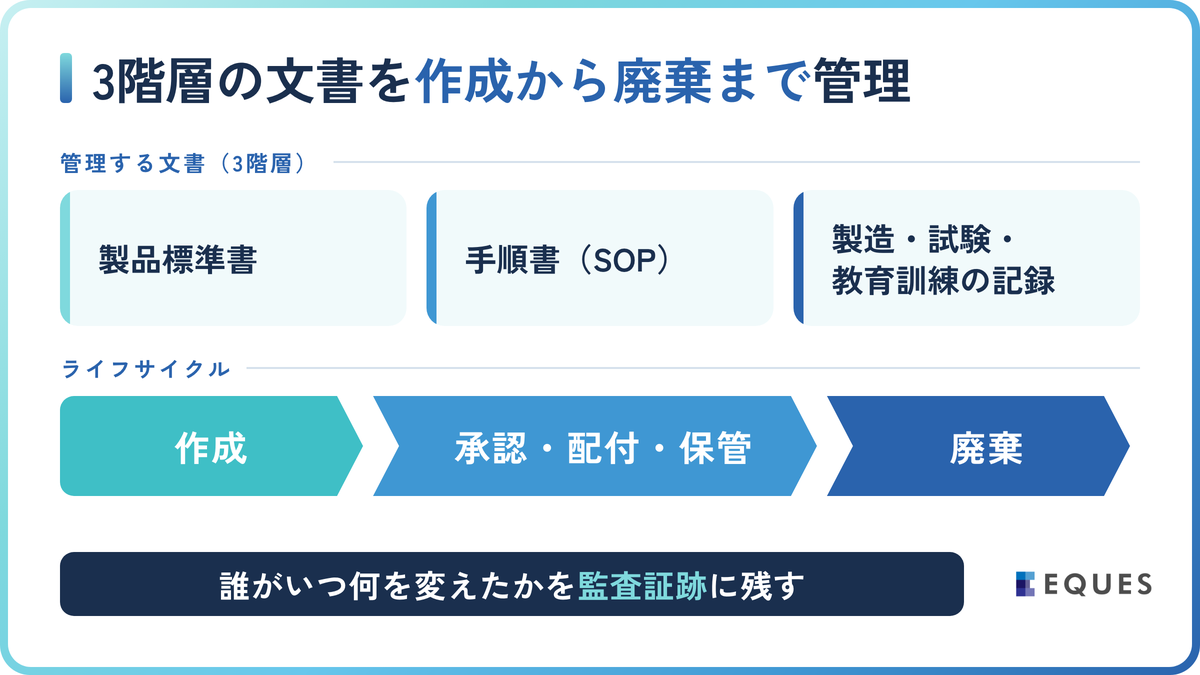
GMP文書管理システムとは、医薬品の製造管理・品質管理に関わる文書と記録を作成から廃棄まで電子的に管理し、誰がいつ何を変更したかを監査証跡として残す仕組みです。
GMPは製造管理と品質管理の基準で、日本ではGMP省令が製造所に文書化を義務づけています。製品を後から検証できない医薬品では文書と記録が品質の証明になるため、管理方法が製造所の信頼性を左右します。
管理対象は製品標準書、手順書(SOP)、製造・試験・教育訓練の記録の3階層で、GMP省令第8条が手順書の作成を、第20条が文書の承認・配付・保管と記録の5年以上の保管を定めています。
GMP文書の種類は「GMP文書とは?AIで作成・管理を効率化する製薬品質保証の新しい方法」で解説しているため、本記事は選定に絞ります。
参照元:厚生労働省「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令」(2021年8月改正施行)
紙とExcelによるGMP文書管理が限界を迎える3つの理由
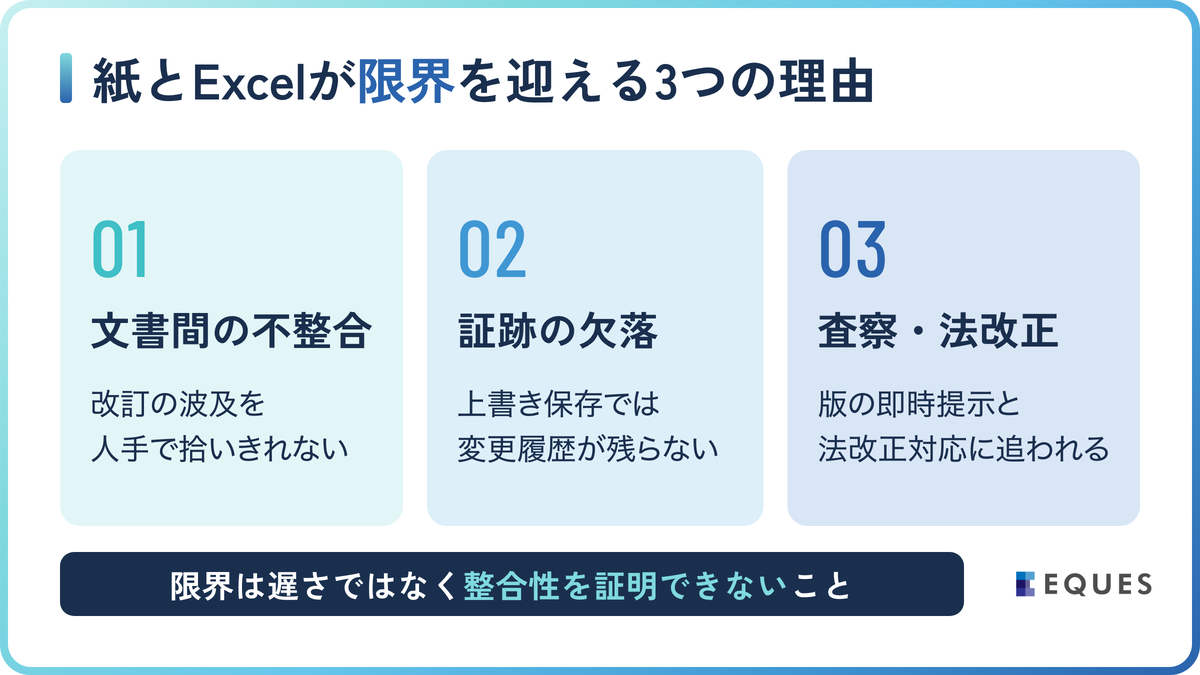
結論から述べると、紙とExcelの限界は「作業が遅い」ことではなく「整合性を証明できない」ことです。表面化する問題は次の3つです。
- 文書間の不整合を人手で検出しきれない
- データインテグリティ(DI)の要件を満たす証跡が残らない
- 査察対応と法改正への対応に時間を奪われる
1. 文書間の不整合を人手で検出しきれない
一箇所の改訂は関連文書に波及します。
2024年の日本製薬団体連合会による後発医薬品の自主点検では、172社・8,734品目のうち3,281品目(37.6%)で承認書と製造・試験の実態との相違が報告されました。
内訳は承認書との表記の不一致と追加・省略が中心で、要因として記載整備の失念や部署間の情報伝達不足、確認体制の不十分さが分析されています。
2. データインテグリティの証跡が残らない
2021年8月施行の改正GMP省令第20条第2項は、手順書と記録に欠落・不正確・不整合がないよう継続的に管理することを求めています。
Excelの上書き保存や共有アカウントでは、変更履歴と記録の帰属が残りません。PMDAが2022年度から公表する指摘事例「オレンジレター」でも、指図に沿わない記録の修正、手順書の不遵守、承認事項との相違が繰り返し取り上げられています。
指摘の多くは意図的な改ざんではなく証跡を残せない運用から生じます。詳細は「データインテグリティとは?意味・ALCOA+原則・製薬GMPでの対応方法を解説」をご覧ください。
3. 査察対応と法改正対応に時間を奪われる
査察では記録の根拠となる手順書の版をその場で提示する必要があります。
加えて、2025年5月21日公布の改正薬機法(令和7年法律第37号)は、製造販売業者に医薬品品質保証責任者と医薬品安全管理責任者の設置を法定化しました(施行は公布後6か月以内から段階的に始まり、責任者の設置義務は公布後2年以内)。
品質保証責任者が文書と記録の整合性を説明できる状態が前提になるため、文書管理は経営課題として問われます。
参照元:日本製薬団体連合会「自主点検 相違発生原因と再発防止策の策定」(厚生労働省「第19回関係者会議資料」、2025年1月)/PMDA「品質確保に関する取り組み」/厚生労働省「令和7年薬機法等改正について」(2025年5月)
GMP文書管理システムの選定ポイントと必須機能
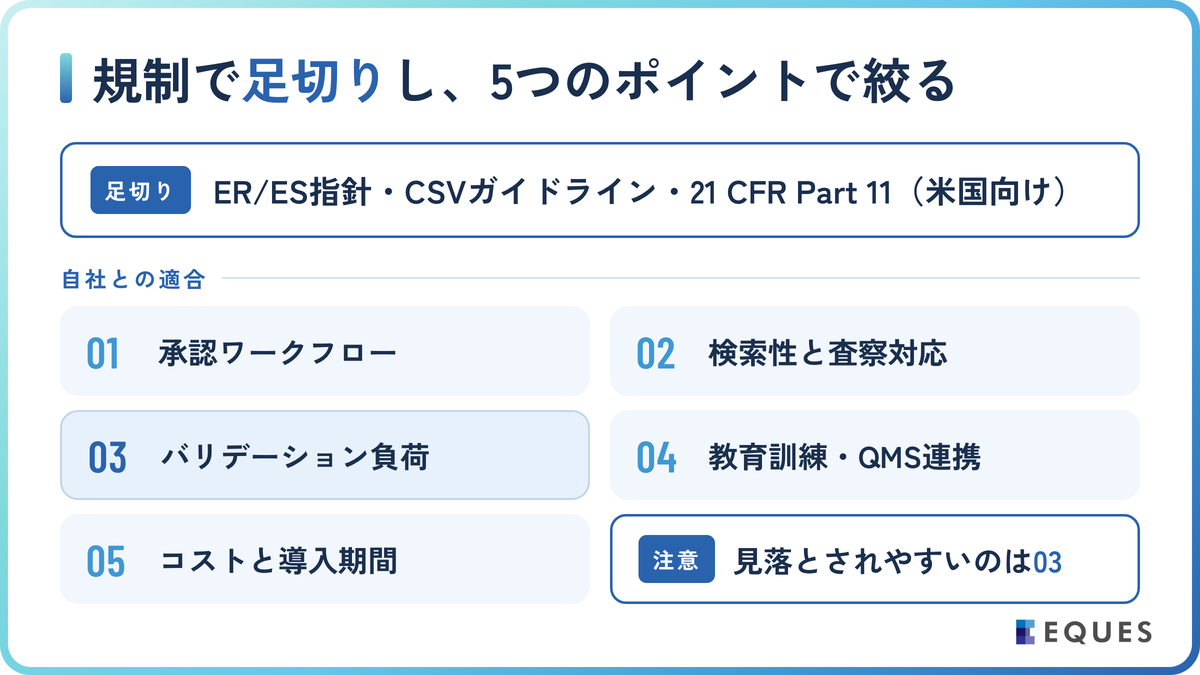
GMP文書管理システムの選定は、機能の多さではなく「規制要件を満たしたうえで、自社の文書量と組織に合うか」で判断します。規制要件は製品を選ぶ前の足切り条件であり、満たさない製品はどれだけ使いやすくても候補になりません。
まず前提となる規制を押さえ、次に自社との適合を確認する5つのポイントを見ていきます。
準拠すべき規制・ガイドライン
GMP文書を電子化する場合、紙の要件に加えて電子記録・電子署名に固有の規制が適用されます。国内向けでもER/ES指針とCSVガイドラインは外せず、米国向け製品があれば21 CFR Part 11も対象です。
| 規制・ガイドライン | 発行元・時期 | システムに求める主な内容 |
|---|---|---|
| ER/ES指針 | 厚生労働省・2005年4月 | 真正性・見読性・保存性、監査証跡、電子署名の唯一性と署名者・日時・意味の表示 |
| CSVガイドライン | 厚生労働省・2010年10月 | 開発から廃棄までのライフサイクル管理、供給者アセスメント、変更管理 |
| 21 CFR Part 11 | 米国FDA・1997年8月施行 | バリデーション、アクセス制限、監査証跡、電子署名と記録の結合 |
| PIC/S GMPガイド | PIC/S・日本は2014年7月加盟 | 第4章(文書化)とAnnex 11を国内調査の参考に活用 |
ER/ES指針の真正性・見読性・保存性は、作成者と、変更前の情報・変更者を明確に識別できること(監査証跡の自動記録は「望ましい」とされる)、保存期間中に読める形で出力できることなどです。
21 CFR Part 11もバリデーション・アクセス制限・監査証跡と、署名者氏名・日時・意味の表示を求めます。日米の要件は用語が違っても求める中身はほぼ重なるため、両方への対応の明示が最初の確認項目です。
選定時に確認する5つのポイント
規制対応を満たす製品から自社に合うものを絞り込むには、次の5点を確認します。
- 承認ワークフロー:多段階承認・代理承認・期限管理を自社の手順に合わせられるか
- 検索性と査察対応:文書番号・版・キーワードで横断検索でき、監査証跡をすぐ出せるか
- バリデーション負荷:ベンダーが文書を提供し、更新時の再検証範囲が明確か
- 教育訓練・QMS連携:改訂時に教育訓練を自動起票でき、逸脱・変更管理と同じ基盤か
- コストと導入期間:初期費用・ライセンス体系・提供形態・データ移行工数
見落とされやすいのがバリデーション負荷です。CSVガイドラインが供給者アセスメントと変更管理を求めるため、クラウド製品では更新のたびに再検証の範囲を決める設計が必要です。
費用は利用者数に応じたライセンス制の場合が多いため、閲覧のみの利用者をライセンスにどう数えるかを事前に確認すると見積もりの精度が上がります。
参照元:厚生労働省「ER/ES指針」(2005年4月)、「CSVガイドライン」(2010年10月)、「PIC/S加盟の承認」(2014年5月)、「PIC/SのGMPガイドラインを活用する際の考え方について」(2012年2月)/米国FDA「Part 11 Scope and Application」(2003年9月)
主要GMP文書管理システム7製品の比較と導入事例
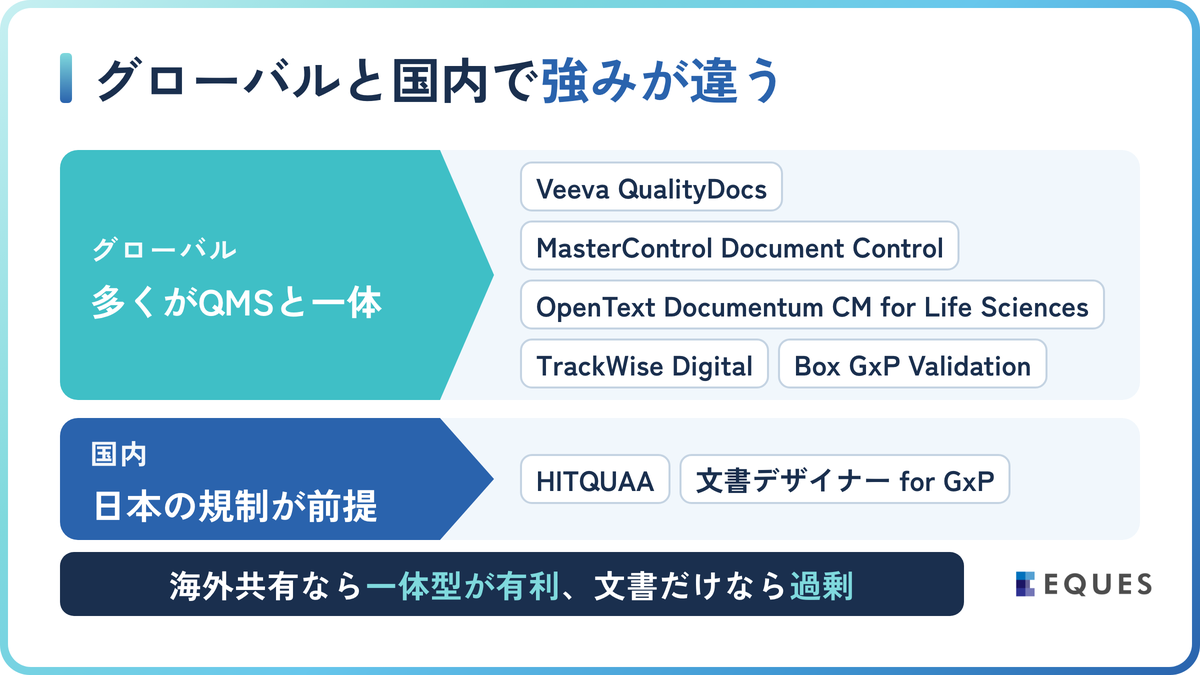
公式製品ページでGMP・GxP対応を明示する7製品を、グローバル5製品と国内2製品に分けて比較します。詳細は見積もりで変わるため、比較表は絞り込みに使い、最終判断はデモとバリデーション文書で行います。
| 製品名(提供元) | 対応規制・特徴 | 向く企業 | 確認したい点 |
|---|---|---|---|
| Veeva QualityDocs(Veeva) | GxP文書のライフサイクル管理、監査証跡、自動ワークフロー、社外共有 | 海外拠点と共有するグローバル企業 | Vault基盤での運用が前提 |
| MasterControl Document Control | 承認・配付・廃止の自動化、監査証跡、電子署名、Part 11対応、CAPA・教育訓練と統合 | QMSと一体化したい中堅〜大手 | QMS一式の導入範囲と費用 |
| OpenText Documentum CM for Life Sciences | GxP準拠フレームワーク、Part 11対応、LIMS・QMS・ERP連携 | 全社の文書を統合したい大手 | 導入規模の見極めが必要 |
| TrackWise Digital(Honeywell) | 逸脱・CAPA・文書・教育訓練を統合したクラウドQMS | 品質イベント管理を軸に文書も扱う企業 | 品質管理全体の導入になる |
| Box GxP Validation | GAMP 5準拠のバリデーション文書、自動テスト、Part 11対応電子署名、監査証跡 | Box利用中で規制文書も同基盤で扱う企業 | 製薬特化のワークフローは設定が必要 |
| HITQUAA(日立産業制御ソリューションズ) | SOPの作成から回収、教育・資格管理、電子署名・監査証跡、Part 11・ER/ES指針対応、MES・LIMS連携 | 文書と教育訓練を一体化したい国内製造所 | 自社手順との適合を事前確認 |
| 文書デザイナー for GxP(ユニオンシンク) | 最新版管理、ワークフロー、二重承認・監査証跡、QRコード発行・回収管理、Part 11・ER/ES指針対応、クラウド版あり | スモールスタートしたい中小〜中堅 | 海外拠点との共有は要件次第 |
グローバル製品の多くに共通するのは、文書管理を品質マネジメント全体の一部として設計している点で、QMSなど周辺システムと連携します。
海外拠点や委託先と共有する企業には一体型が有利ですが、文書管理だけの導入では機能が過剰になり費用と期間が膨らみやすい点に注意が必要です。
国内のHITQUAAと文書デザイナー for GxPは、日本のGMP省令とER/ES指針を前提に設計されたパッケージです。
HITQUAAは教育計画・教育記録・資格管理まで一体で扱い、文書デザイナー for GxPはクラウド版で部門単位から始められます。文書改訂と教育訓練をひとつの流れで管理し教育漏れを防げる点は実務的な価値です。
公式発表で確認できる文書管理関連の事例は次の2件です(効果の数値は未公表。中外製薬は比較した7製品ではなく日本IBMとの共通データ基盤の例)。
- 中外製薬株式会社:2021年1月、日本IBMと協働し浮間工場をモデルにした生産機能のデジタル化の展開を発表。共通データ基盤をGMP文書検索などに活用
- ロジスティード株式会社:2023年4月、医薬品物流サービスにGMP対応のHITQUAAを導入し、電子署名と監査証跡でDIに対応
参照元:中外製薬「日本IBMと協働で生産機能のDXを展開」(2021年1月)/ロジスティード「GMPに対応したシステムを導入」(2023年4月)
AIで変わるGMP文書の作成と整合性チェック
文書管理システムは保管と提示に強みがありますが、文書を書く工程と矛盾を見つける工程は人の作業に残ります。保管の仕組みが整っても作成とレビューの負荷は減らないのが実態です。
草案生成と文書横断の齟齬検出を生成AIに任せれば、目視で照合していた時間を判断と改善に振り向けられるようになります。
こうした課題に対し、弊社は既存の文書管理システムと組み合わせるAIを提供しています。QAI Generatorは、質問に答えるだけでAIが変更申請書などのQA文書の草案を生成する製薬向けSaaSです。
万協製薬株式会社との実証実験を経て、QAI Generatorの導入事例として変更申請書を含むGMP文書で70%の業務効率化を公表しています。
QAI Checkerは、承認書・製造手順書など複数の文書を読み取り、段落単位で数値・工程・順序・名称の齟齬を自動検出します。
ロート製薬株式会社の品質統括部も製品スペック作成の自動化から生成AI活用を始めています。
QAIシリーズは文書管理システムではなく作成とレビューを効率化する位置づけで、比較した製品と併用できます。
紙の帳票をデータ化する入口であるAI OCRの導入課題については、AI OCR導入の課題と解決策の記事もあわせてご覧ください。
GMP文書管理システムに関するよくある質問
ER/ES指針とGMP施行通知の要件を満たせば、紙の原本を電子記録に置き換えられます。ただし、紙の証明書や手書き記録が残る工程は電子化の手順を別に定めます。移行期間中に紙と電子の二重管理を避ける設計が重要です。
サーバー管理の要員がいなければクラウド型が現実的です。ただし、ベンダー更新に合わせた再バリデーションの範囲を確認する必要があります。オンプレミス型は変更の時期を自社で決められる一方、インフラの保守と障害対応が自社の責任になる点に注意が必要です。
パッケージ製品でも、要求仕様の作成と性能適格性評価(PQ)は自社の責任です。ベンダーがテスト結果を提供しても、供給者アセスメントと自社運用での確認記録を残すことが必要です。その記録が査察での説明の根拠です。
あります。関連文書の修正漏れや旧版の回収漏れは規模に関係なく起こります。部門単位で始められるクラウド版を選び、改訂頻度の高いSOPと製造記録から段階的に電子化する進め方が現実的です。
まとめ
GMP文書管理システムの選定は、21 CFR Part 11・ER/ES指針・CSVガイドライン対応を足切りにしたうえで、5つのポイントで自社との適合を確かめる作業です。自主点検で3割超の品目に承認書との相違が見つかった事実は、人手だけで整合性を保つ限界を示しています。要点は次のとおりです。
- GMP省令第20条が求める欠落・不正確・不整合の継続的管理は、監査証跡と電子署名を備えたシステムで担保しやすくなる
- グローバル製品はQMS一体型の統合力、国内製品は日本の規制に沿った機能構成に強みがある
- 文書の作成と整合性チェックは残る負荷で、AIの草案生成と齟齬検出で効率化が見込める
弊社は東京大学松尾研発のAIスタートアップとして製薬企業の品質保証業務のAI化を支援しています。GMP文書管理システムの選定やAI活用でお困りの際は、お気軽にご相談ください。最後までお読みいただき、ありがとうございました。
文書管理システムと組み合わせるAIをご検討ください
QAI GeneratorとQAI Checkerは既存の文書管理システムと併用できます。2週間の無料トライアルからお試しください。