記事の要約
- ALCOA原則とは、記録が誰によるものか、読めるか、その場で記録されたか、原本か、正確かという5つの要件で、データの信頼性を確かめる考え方です。
- ALCOA+では完全性・一貫性・永続性・利用可能性の4要件が加わり、追跡可能性を足したALCOA++は2025年公表のEU GMP改訂草案に盛り込まれました。
- 自社の記録は、値が生まれてから保管されるまでの流れをたどって転記や後追い記入の箇所を洗い出し、影響の大きいものから電子化を進めます。
製造記録の書き直しを指摘された、監査で「この数値の根拠は何ですか」と問われて答えに詰まった。
品質保証の現場では、こうした場面が今も日常的に起こっています。その背景にあるのが、データの信頼性を確保する考え方であるALCOA原則です。
本記事では、ALCOA原則の5要件を整理したうえで、ALCOA+・ALCOA++で追加された要件と、日本の改正GMP省令が何を求めているのかを条文に即して解説します。東京大学松尾研発のAIスタートアップとして製薬企業の品質保証業務を支援してきた弊社の視点で解説し、あわせて、紙やExcelでの管理が抱える弱点と、対応を支えるツールや製薬企業の取り組み、AIを使った現実的な進め方も紹介します。
読み終える頃には、自社のどの記録から手を付けるべきか、その順序が見えているはずです。
目次
ALCOA原則とは?データインテグリティを支える5つの要件
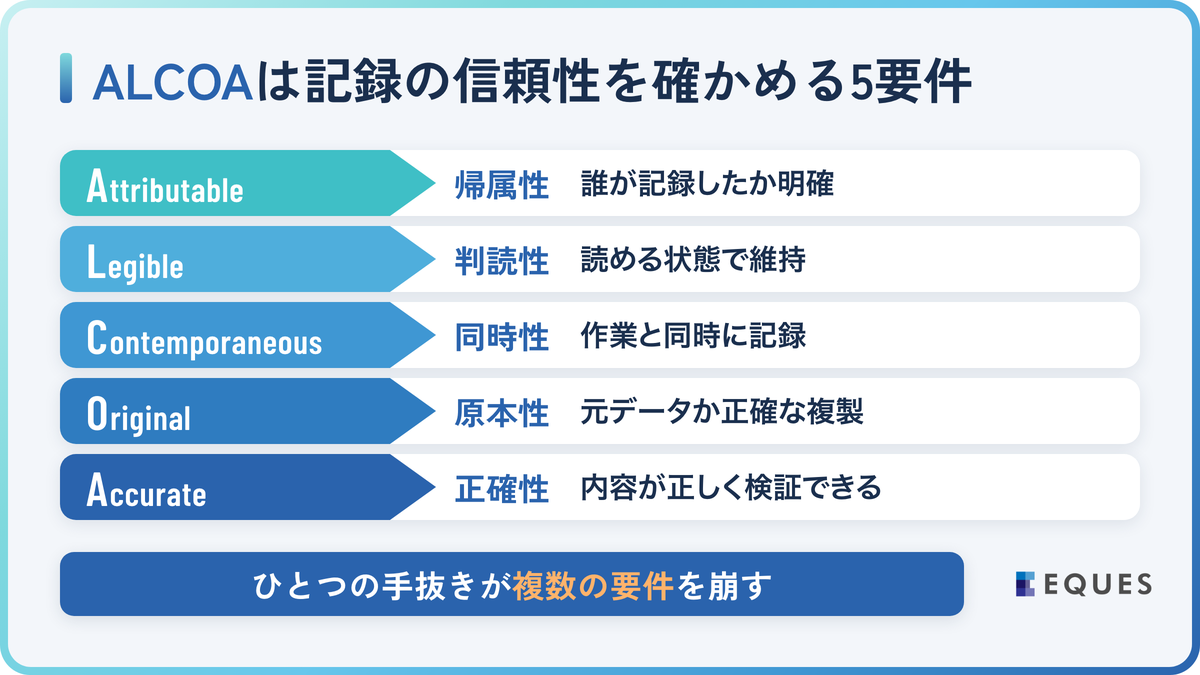
ALCOA(アルコア)原則とは、製造記録や試験記録が証拠として信頼できるかを判断するための5つの要件を、英語の頭文字で表したものです。記録が欠けたり書き換えられたりせず信頼できる状態をデータインテグリティと呼び、ALCOAはそれを確かめる物差しにあたります。
では、記録に正しい値が書いてあるだけでは、なぜ足りないのでしょうか。出荷前の試験は抜き取った一部の検体で行うため、ロット全体が正しく作られたことは、製造と試験が手順どおりに行われたという記録で示すことになります。例えば試験記録に「含量99.8%」とあっても、測定した本人が書いたのか、翌日に記憶で書いたのか、元の測定データが残っているのかが分からなければ、その値を信じる根拠がありません。
ALCOAの5要件は、この「誰が、いつ、何を見て書いたのか」を後からたどれる条件を5つの面に分けたもので、それぞれ次のことを求めます。
帰属性(Attributable)は、誰がその作業を行い、記録したのかを特定できることです。紙なら本人の署名と日付、電子なら個人のIDと操作日時が証拠になります(押印は本人以外も押せるため、PIC/Sの指針は一般に推奨していません)。秤量をした人とは別の人が後でまとめて署名する、1つのIDを複数人で使い回す、といった運用は、誰の作業かを示せないため満たしません。
判読性(Legible)は、記録が読めて、意味が一つに定まることです。数字が判別できない字や、「〃」、社内でしか通じない略号で書いた記録は満たしません。訂正した後も元の記載が読めることまで含むため、修正液や塗りつぶしで直すのも不適切で、訂正は線を引いて元の値が読めるように消し、訂正した人・日付・理由を添えるのが基本です。
同時性(Contemporaneous)は、作業や観察をしたその時点で記録することです。秤量値をメモ用紙に書いて作業後に記録書へ清書する、1日の終わりにまとめて記入する、前日の日付で書き込む、といった運用は満たしません。後から書いた値は、その時に見た値なのか、記憶や推測で補ったものなのかを区別できないからです。
原本性(Original)は、最初に記録されたデータ(生データ)か、内容が同じと確かめた正確な写しを残すことです。天秤の印字を捨てて記録書に書き写した値だけを残せば、原本は失われます。HPLCの結果を印刷した紙だけを残して電子データを消す場合も同じです。電子データに含まれる解析条件や再計算の履歴は、紙では再現できないからです。
正確性(Accurate)は、記録が事実どおりで誤りがないことです。値そのものに加え、それを裏づける計算式や単位、測定に使った機器の校正まで正しいことが求められます。含量を計算するExcelの数式が誤っていたり、校正の期限が切れた天秤で量っていたりすれば、値を正しく書き写していても正確とはいえません。
5つの要件は、実際の記録の上ではつながっています。秤量値をメモに書いて後で清書すれば同時性を、メモを捨てれば原本性を、写し間違えれば正確性を損ないます。ひとつの手抜きが複数の要件を同時に崩すため、点検では要件を1つずつ確かめるより、記録がどう作られているかをたどるほうが漏れを見つけやすくなります。
ALCOA+・ALCOA++で追加された要件
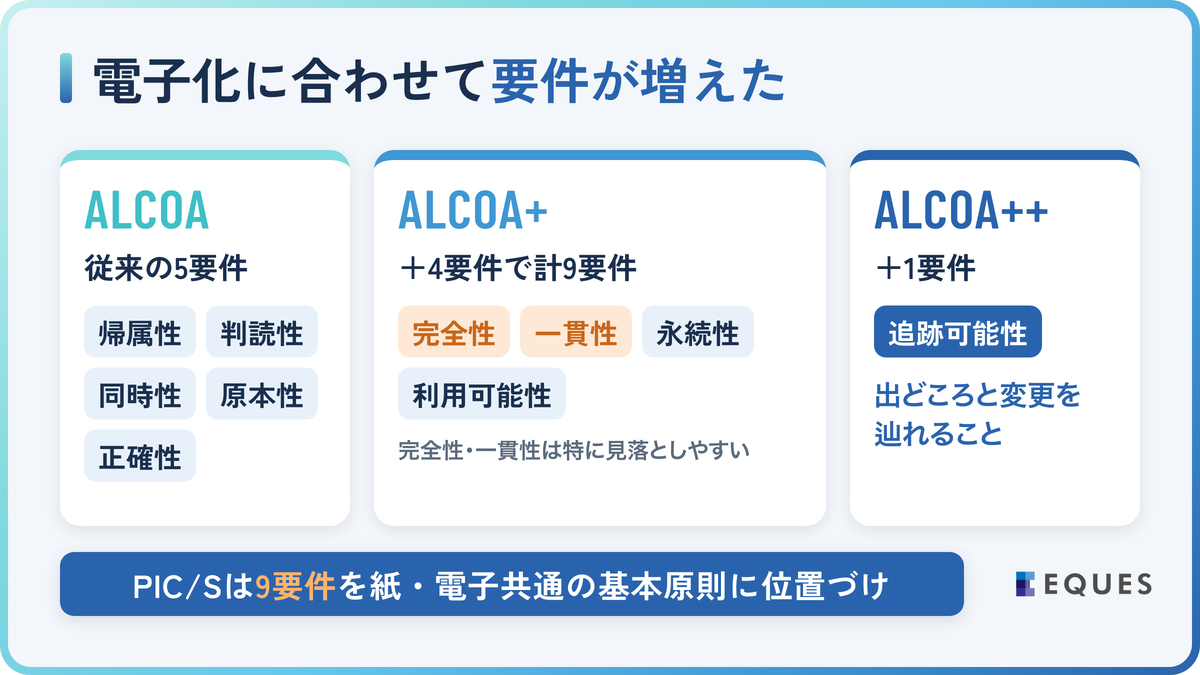
ALCOA+(アルコアプラス)は、5要件に完全性・一貫性・永続性・利用可能性の4つを加えた9要件で、ALCOA++はさらに追跡可能性を加えた10要件です。5要件が1件の記録の作られ方を見るのに対し、加わった要件は、記録の集まりに欠けや食い違いがないか、保存期間のあいだ読める状態が続くかを見ます。
記録が電子データになると、この点が問題になりやすくなります。1つの試験結果が分析機器から解析ソフト、LIMS(試験室の情報管理システム)、成績書へと複数のシステムを渡って何年も保管されると、1件ずつは正しくても、一部が消える、値が食い違う、古いシステムでしか開けない、といったことが起こりえるからです。
ALCOA+が加えた4つの要件
各国のGMP査察当局が加盟するPIC/Sは、2021年7月発効のガイダンスで、紙と電子の両方に当てはまる基本原則としてALCOA+を示しました。4つの要件は次のとおりです。
- Complete(完全性):記録に欠けがないこと。不合格だった最初の試験結果や中止した測定、書き損じた用紙も残します。
- Consistent(一貫性):日付の書き方や単位がそろい、時刻の順序や記録同士の値に矛盾がないこと。
- Enduring(永続性):保存期間の終わりまで消えずに残ること。鉛筆や消せるボールペンでは書かず、印字が薄れる感熱紙は内容を確かめた写しを残します。
- Available(利用可能性):査察や調査の際に、必要な記録をすぐに取り出せること。
4つのうち見落としやすいのは完全性と一貫性です。例えば、含量試験で規格外の結果が出たため再試験し、合格した2回目の結果だけを試験記録に残したとします。残った記録は署名も日付もそろっていますが、1回目の結果と再試験に進んだ理由がなければ、良い結果が出るまで試験を繰り返したのではないことを示せません。
試験記録と成績書で含量の値が違う、といった一貫性の食い違いも、関係する記録を並べて初めて見つかります。どちらも記録を1枚ずつ見ている限り気づけないため、記録用紙の照合や、文書をまたいだ読み比べを手順に組み込む必要があります。
記録用紙の照合とは、通し番号を付けた用紙を台帳に記録して発行し、使い終えたら書き損じも含めて回収した枚数を合わせることです。こうしておけば、不都合な結果を書いた用紙を捨てて新しい用紙に書き直すことを防げます。
ALCOA++が加えた「Traceable(追跡可能性)」
追跡可能性とは、記録された値の出どころと、その後いつ、誰が、なぜ変えたのかを、後からたどれることです。例えば試験成績書の含量から、試験記録、HPLCの解析結果、最初の測定データへとさかのぼれ、途中の再解析や訂正の履歴も確かめられる状態を指します。紙では訂正の跡と理由が、電子データでは監査証跡(=データの作成・変更・削除を誰がいつ行ったかを自動で記録し、変更の理由は操作者に入力させて残す機能)が、その役割を担います。
欧州委員会が2025年7月に公表したEU GMP第4章(文書化)の改訂草案は、追跡可能性を加えたALCOA++の10項目を、紙と電子の両方に当てはまる原則として示しました。草案の用語集は、完全性から追跡可能性までの追加項目を、もともと基本のALCOAに含まれる属性と説明しています。新しい義務を足したというより、データが複数のシステムを渡るようになった今、たどれることを改めて明示したものと考えられます。
参照元:PIC/S「PI 041-1」(2021年7月)/欧州委員会「Revised Chapter 4 – Documentation(草案)」(2025年7月)
日本の改正GMP省令はALCOAをどう求めているか
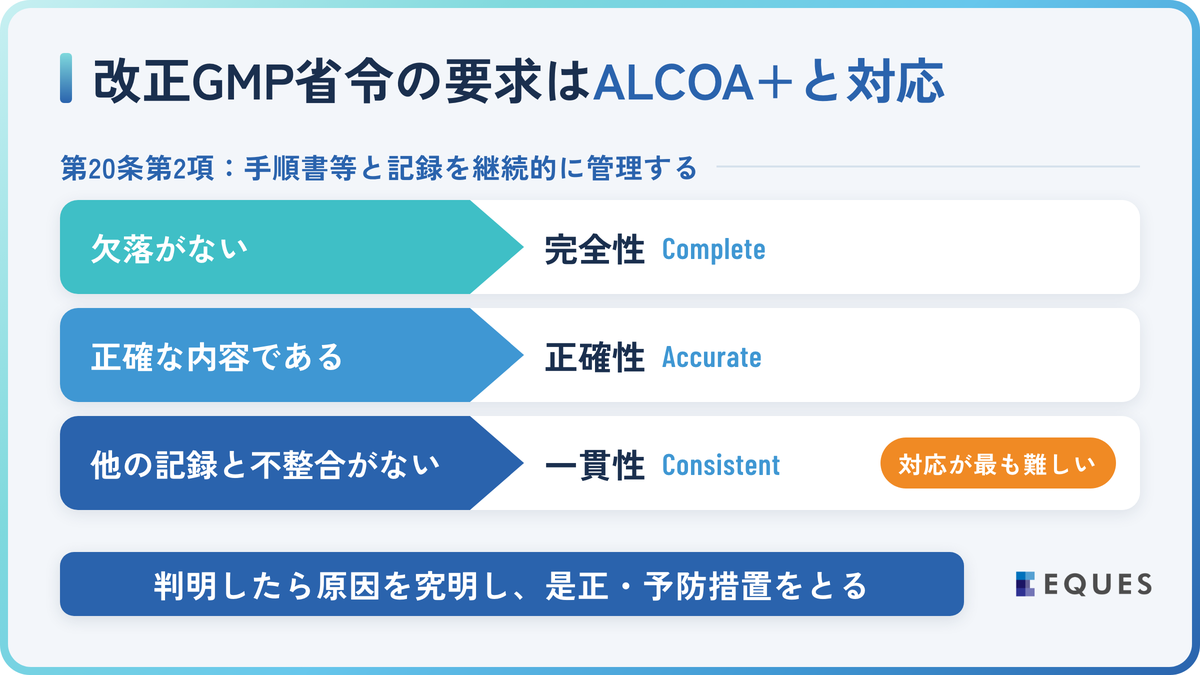
日本では、2021年8月施行の改正GMP省令で、記録の信頼性の確保が条文になりました。ALCOAという語は使われていませんが、条文が定める業務のうち3つは、ALCOA+の完全性・正確性・一貫性に対応します。
省令が製造業者等に義務づけているのは、記録の信頼性を保つ業務のやり方を文書で定め(第8条第2項)、あらかじめ指定した者にその文書どおり行わせることです(第20条第2項)。主な業務は次のとおりです。
- 手順書等と記録に欠落がないよう継続的に管理すること(Complete)
- 手順書等と記録が正確な内容であるよう継続的に管理すること(Accurate)
- 他の手順書等や記録との不整合がないよう継続的に管理すること(Consistent)
- 欠落や不正確・不整合が判明したら原因を究明し、是正措置と予防措置をとること
- これらの業務の記録を作成し、保管すること
厚生労働省の施行通知は、ここでいう「継続的」を、記録の作成時から保管期間が満了するまでと説明しています。例として、欠落には消失や読み取り不能を防ぐバックアップ、正確性には不正な改変を防ぐ保全措置、不整合には他の文書との照合や、転記ミス・コピーエラーの防止を挙げています。
一方、帰属性や同時性などの残りの要件は、条文に直接は書かれていません。施行通知はこの条文を「いわゆるデータ・インテグリティ」の確保に係る業務の規定と説明し、PIC/SのPI 041を「参考になる」文書として挙げています。義務として守るのは第20条第2項の業務で、ALCOA+を示すPI 041はその中身を具体的に考えるための参考、という線引きです。
条文の業務のうち対応が難しいのは、三つ目の不整合の管理です。製品標準書を改訂したのに製造指図書が古い条件のまま発行されている、といった変更管理から漏れた食い違いは、製品標準書・手順書・製造記録・逸脱報告を読み比べないと見つからず、文書が増えるほど人手では追いつきません。
査察でも記録は大きな論点です。PMDAが2025年度に出した軽度の不備928件では、データインテグリティを含む記録関連の3分類が計151件にのぼりました。共通して見られたのは、再試験の判断根拠が記録から十分に確認できない、記録を修正した理由が手順上明確に整理されていない、といった事例です。
国内の製造所では、文書や記録の管理方法、保管場所、発行・回収の運用といった、現場に近い管理が論点になる事例も多く見られました。再試験や訂正の理由と承認、記録用紙の発行と回収まで、後から記録でたどれる形にしておく必要があります。
対応方法の全体像は「データインテグリティとは?意味・ALCOA+原則・製薬GMPでの対応方法を解説」で解説しています。
参照元:厚生労働省「GMP省令」、「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令の一部改正について」(薬生監麻発0428第2号、2021年4月28日)/PMDA「2025年度 GMP/GCTP Annual Report」(2026年7月掲載・10月改訂)
ALCOA原則が現場で崩れる3つの原因
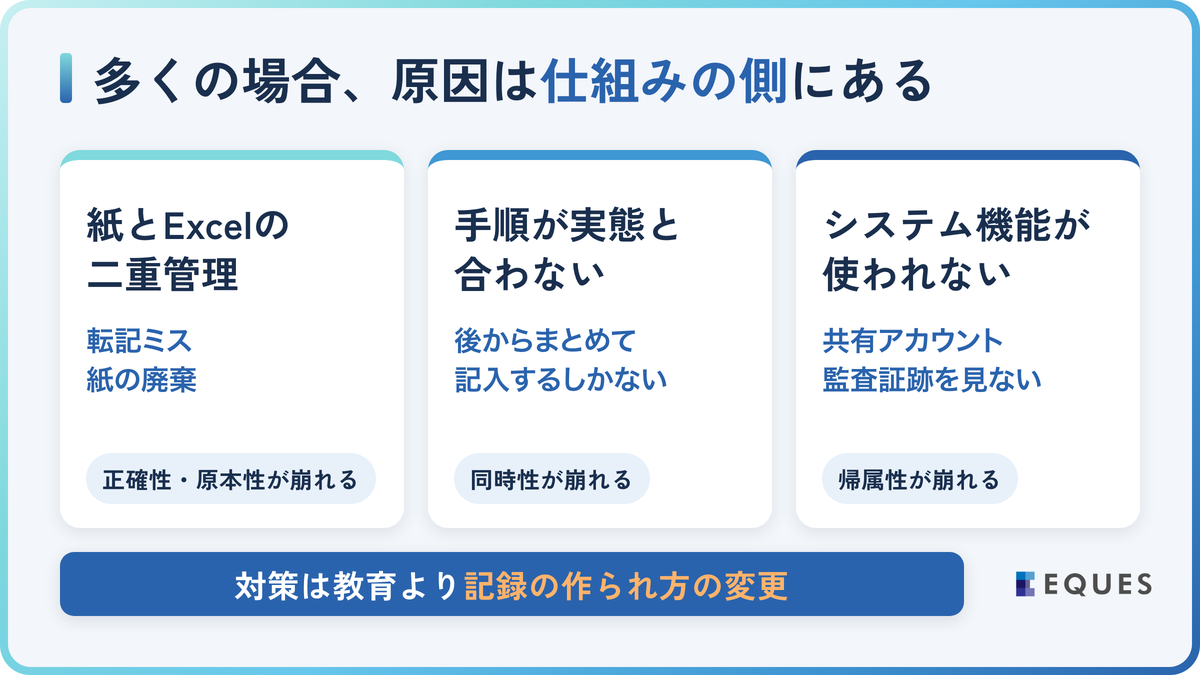
ALCOA原則への不適合は、担当者の意識より仕組みの側に原因があることが少なくありません。PIC/SのPI 041-1も、過度な圧力や工程の能力を超える生産性の要求を、誤りや意図的な改ざんを招きうる間接的な要因に挙げています。次の3つの原因は、教育を徹底しても解消せず、記録の作り方そのものを変える必要があります。
1. 紙とExcelの二重管理
紙に書いた測定値を後からExcelに打ち直す運用では、打ち直すたびに写し間違いの機会が生まれ、正確性を損ないます。転記後に紙を捨てれば原本性が失われ、上書き保存すれば変更の履歴も残りません。確認者を増やしても、写す工程がある限り誤りは入り込むため、転記の工程そのものをなくすことが根本の対策です。
2. 手順が実態と合わない
手順書が「各操作の直後に記録する」と定めていても、無菌操作のように手を止めにくい工程や、紙の持ち込みが制限される区域では、その場で書くのが難しいことがあります。作業者は後でまとめて書くしかなく、同時性が崩れます。この状態で「その場で書くように」と指導しても、作業が回らない以上は元に戻ります。
作業場所で入力できる端末を置くなど、その場で書ける形に手順と設備を変える必要があります。別の人が代わりに記録する方法もありますが、PIC/SのPI 041-1はこれを、無菌操作中の介入の記録のように書く行為が製品に影響する場合などに限った例外とし、その場で記録し、作業者と記録者の両方を残すよう求めています。
3. システム機能が使われない
監査証跡を備えたシステムでも、ライセンス費用を抑えたい、人が替わるたびにIDを発行するのが手間だ、といった理由でHPLCの解析ソフトに共通のIDでログインしていれば、誰が再解析したのか分からず帰属性が崩れます。現行のPIC/SのPI 041-1は、費用節減のためであっても共有のパスワードは禁止すべきとしています。
監査証跡も、記録される量が多く、どこを見るかが決まっていなければ、誰も見ないまま結果の削除や再計算が見過ごされます。2025年公表のEU GMP Annex 11の改訂草案は、閲覧専用を除く共有アカウントの使用をデータインテグリティ違反とし、監査証跡の確認は原則として出荷判定の前に行い、誰が、何を、いつ確認するかを手順で定めるよう求めています。
参照元:PIC/S「PI 041-1」(2021年7月)/欧州委員会「Revised Annex 11 – Computerised Systems(草案)」(2025年7月)
ALCOA原則への対応を進める3つのステップと対応ツール
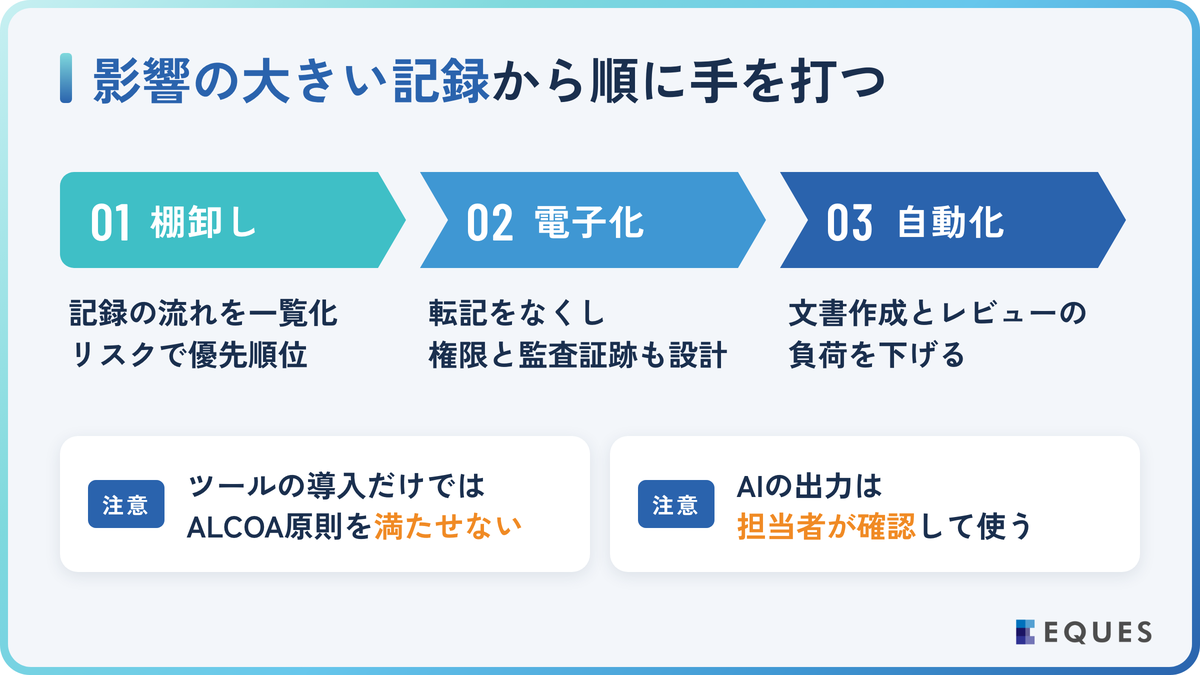
ALCOA原則への対応は、影響の大きい記録から順に手を打つのが現実的です。
棚卸し・電子化・自動化の3ステップ
記録の流れをつかみ、転記をなくし、確認の負荷を下げる、の順に進めます。流れをたどらずに電子化すると、転記の箇所を残したままシステムに置き換えてしまい、結局は手戻りになります。
1. 棚卸しとリスク評価
まず、出荷判定に使う試験のように品質への影響が大きい工程を1つ選び、値が生まれてから保管されるまでの流れを最後までたどります。含量試験なら、天秤の印字、HPLCの電子データ、Excelでの計算、試験記録書、成績書、QAの照査と進む中で、人が値を書き写す箇所と原本の在りかを書き出し、各所で次の問いを確かめます。
- □ 署名やIDは作業した本人のもので、その場で記録されているか(帰属性・同時性)
- □ 値が最初に記録された場所が分かり、そのデータが残っているか(原本性)
- □ 転記や計算の箇所を、別の人が確かめているか(正確性)
- □ 訂正の跡から、元の値と理由・訂正者が読み取れるか(判読性・追跡可能性)
- □ 再試験や中止した試験、書き損じた用紙も残っているか(完全性)
- □ 関係する記録の間で、値・日付・単位が一致しているか(一貫性)
- □ 保存期間の終わりまで読めて、求められたらすぐ出せるか(永続性・利用可能性)
問いに答えられない箇所が、手を打つ候補です。優先順位は、製品品質への影響と転記の回数で付けます。転記が多い記録ほど、正確性と原本性が崩れやすいからです。
製造所全体の手順や運用を評価する枠組みとしては、日本製薬工業協会が「DIコンプライアンス アセスメントシート」を公開しており、自社の点検項目をつくる際の手がかりになります。
2. 紙・Excel記録の電子化
次に、優先度の高い記録から電子化し、転記そのものをなくします。機器の値をシステムに直接取り込めば、ログインした人のIDと時刻が自動で残り、書き写す工程もなくなります。システムに直接つながらない計測器でも、アダプタを付けて値を送れる場合があります(ムネ製薬は計測器にBluetoothアダプタを接続)。
それもできず、画面に表示するだけの機器では、表示を画像から読み取るAI-OCR(=AIによる文字認識)が選択肢になります。ただし、読み取った値はそのままGMPの記録になり、データインテグリティに直接かかわります。
2025年7月公表のEU GMP Annex 22(AI)の草案は、患者の安全・品質・データインテグリティに直接影響する重要な用途に、生成AIや大規模言語モデルを使うべきでないとしています。使うAIの種類を確かめたうえで、読み取った値は担当者が確認してから確定し、撮影した画像も元の記録として残す運用にします。
電子化と同時に、アクセス権限と監査証跡も設計します。稼働後に設定を変えるには変更管理と再検証が要り、それまでのデータには操作の履歴が残らないからです。
3. 文書作成・レビューの自動化
電子化が進んだら、確認の負荷を下げます。量が多く人が見きれない監査証跡の確認は、AIの活用が考えられる作業です。Annex 11の改訂草案も、監査証跡のレビューにツールを使うことを奨励しています。削除や再計算、同じ操作の繰り返しといった確かめるべき操作をAIで絞り込み、変更の理由は担当者が確かめる、という分担です。
文書の作成と照合も、同じ考え方で負荷を下げられます。弊社のQAI GeneratorはQA文書の案作りを、QAI Checkerは複数文書の数値・工程・名称の食い違いの検出を、AIで支援します。
どちらの場合も、判断は担当者が行います。前述のAnnex 22の草案は、重要な用途以外でも資格のある担当者が出力を確かめるよう求めているため、AIの出力は担当者が確認してから使う前提で、どの用途にどのAIを使うかを先に決めておくことが欠かせません。
参照元:欧州委員会「Revised Annex 11 – Computerised Systems(草案)」「New Annex 22 – Artificial Intelligence(草案)」(2025年7月)
データインテグリティ対応のツールと製薬企業の事例
データインテグリティ対応や監査証跡を公式サイトで掲げる主な製品は次のとおりです(2026年10月時点)。
| 分野 | 製品(提供会社) |
|---|---|
| 分析機器のデータ管理 | LabSolutions DB/CS(島津製作所) |
| 試験室の情報管理(LIMS) | SampleManager LIMS(Thermo Fisher Scientific)、LabWare LIMS(LabWare) |
| 品質文書の管理 | Veeva QualityDocs(Veeva Systems) |
| 製造記録の電子化 | 電子バッチ記録(マスターコントロール) |
| 現場帳票の電子化 | i-Reporter(シムトップス) |
ただし、ツールを導入しただけではALCOA原則を満たせず、運用の設計とセットで選ぶ必要があります。選ぶときは、個人ごとのIDと役割に応じた権限を設定できるか、監査証跡を止められない設定にでき、検索や並べ替えができるか、データを元の形式のまま保存期間を通じて取り出せるか、検証(バリデーション)に使える資料が提供されるかを確かめます。
ムネ製薬は、重量の測定値を計測器から自動で取り込み、手入力の転記をやめました。年間20〜30件発生していた転記ミスが、計測器と帳票システムの連携でほぼゼロになったとしています。
参照元:シムトップス「監査証跡を残し、記録・確認・管理の工数を削減。」(ムネ製薬株式会社)
科研製薬は、静岡工場のLIMS導入による電子化の取り組みを、日本製薬工業協会のGMP事例研究会で報告しています。キックオフから運用開始まで約13か月で導入した一方、コストと期間の制約もあり、稼働開始時には紙の記録が多く残ったとしています。
細胞・遺伝子治療の製造を担うCyto-Factoでは、通信機能のない機器の表示を作業員が手で記録していました。弊社は同社と、画面をAI-OCRで読み取り、管理システムへ自動入力する仕組みを検討し、読み取り部分の試作版(UIモック版)を開発して社内で動作を確かめました。

参照元:株式会社EQUES「AI-OCRで製造現場の記録を自動化|Cyto-Factoの導入事例」
ALCOA原則に関するよくある質問
国内では、施行通知が参考に挙げるPI 041-1のALCOA+を基本にするのが現実的です。そのうえで、監査証跡や訂正の記録で変更の経緯をたどれるようにしておけば、ALCOA++の追跡可能性にも対応しやすくなります。
手書きで完結する記録なら可能です。署名と日付、元の値が読める訂正、記録用紙の発行と回収の管理を徹底すれば、要件は満たせます。ただし、HPLCのように機器が電子データを作る試験では、印刷した紙だけでは原本にならないため、電子データも残す必要があります。文書間の照合と長期保管の劣化対策も、紙では負荷が高くなります。
費用と期間は、対象とする記録の範囲、つなぐ機器やシステムの数、カスタマイズの量、検証の範囲で大きく変わります。期間の例では、本文で紹介した科研製薬のLIMS導入が、キックオフから運用開始まで約13か月でした。GMPで使うシステムは、コンピュータ化システム適正管理ガイドラインに沿った検証の工数も見込む必要があります。日本製薬工業協会は、製造所全体の長期プロジェクトになるとしてマスタープランの作成が有用だとしています。
まとめ:ALCOA原則は記録の作られ方から見直す
ALCOA原則は、記録を誰が・いつ・何を見て書いたかをたどれるかで、その信頼性を確かめる5要件です。PIC/SはALCOA+を基本原則とし、改正GMP省令も欠落・不正確・不整合をなくす業務を義務づけています。
- ひとつの手抜きが複数の要件を同時に崩すため、点検は記録の流れをたどって行う
- 原因が仕組みにあることも少なくなく、対策は記録の作られ方を変えること
- 棚卸し・電子化・自動化の順に進め、AIの出力は担当者が確認して使う
弊社は東京大学松尾研発のAIスタートアップとして、製薬の品質保証業務をAIで支援しています。ALCOA原則への対応でお困りの際は、お問い合わせよりお気軽にご相談ください。最後までお読みいただき、ありがとうございました。
ALCOA対応の文書作成を、AIで支援しませんか
QAI GeneratorとQAI Checkerは2週間の無料トライアルが可能です。どの記録から手を付けるべきかのご相談も承ります。