記事の要約
- GMP文書のAI作成とは、SOP(=作業の手順を定めた文書)や記録の草案・転記・照合をAIに任せ、判断と承認は人が担う分業のことです。
- AIでの作成を禁じる規制は確認できません。EUのAI付属書案は生成AIを重要なGMP用途から外しています(見直しを議論中)。FDAは警告書でAI作成文書の確認不足を指摘しました。
- AIで作った文書は作成者・日時・モデルの版、プロンプト(=AIへの指示文)と出力、レビュー記録を残し、ALCOA+(=記録の信頼性を保つための原則)で説明できる状態にします。
変更申請書の作成やSOPの改訂に追われ、本来の判断業務に時間が回らない。製薬の品質保証や製造の現場でよく聞く悩みです。生成AIで草案を作れば早くなりそうでも、査察(=規制当局が製造所の管理状況を確かめる立ち入り調査)で説明できるのかという不安が先に立ちます。
本記事では、GMP文書をAIで作成する手順と、任せる作業の切り分け、規制の現在地、記録の注意点、他社事例を解説します。
東京大学松尾研発のAIスタートアップとして製薬企業の品質保証業務のAI化を手がける弊社の経験も踏まえています。
目次
GMP文書のAI作成とは?AIに任せる作業と人が担保する点
GMP文書とは、GMP省令(=医薬品の製造管理と品質管理の基準を定めた省令)に基づく品質保証のための手順書や記録の総称です。
種類と管理の基本は「GMP文書とは?AIで作成・管理を効率化する製薬品質保証の新しい方法」に譲ります。
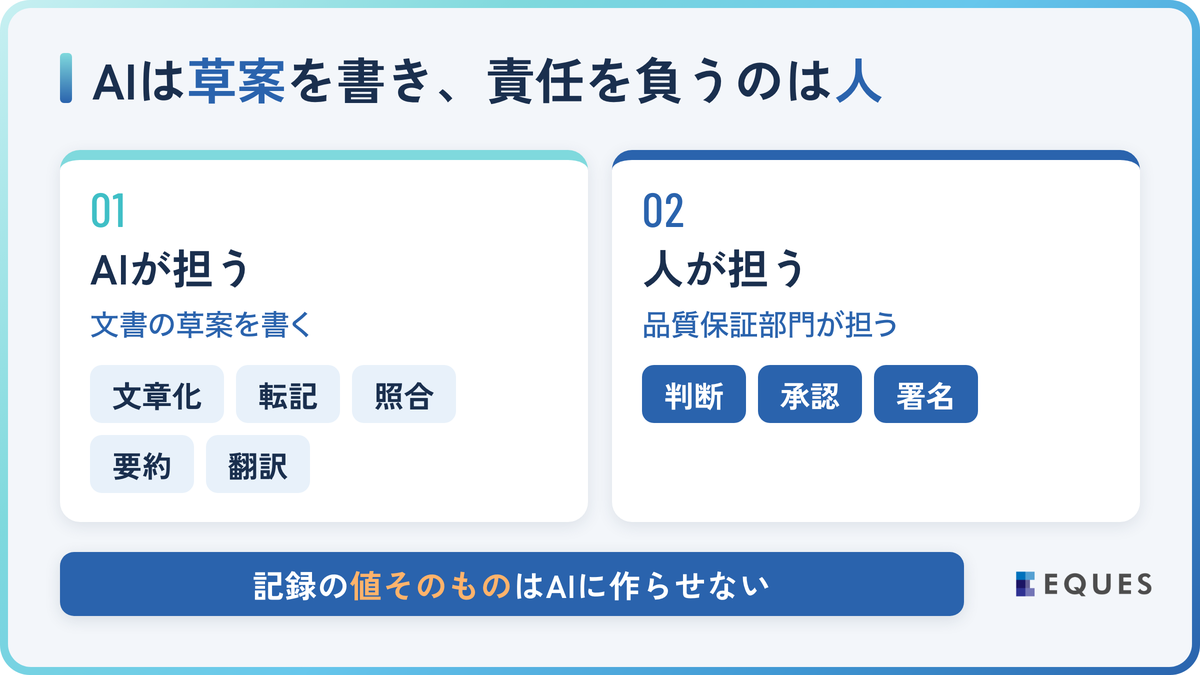
AIで作成するときの原則は、AIは草案を書き、責任を負うのは人という分業です。AIは文章化・転記・照合・要約・翻訳を担い、判断と承認・署名は品質保証部門が担います。
対象になりやすいのは、SOP、製造・試験の記録、逸脱(=定めた手順や基準から外れた事象)の報告書とCAPA(是正措置・予防措置)、変更管理の申請書です。
| 文書の種類 | AIに任せやすい作業 | 人が担保すべき点 | 注意点 |
|---|---|---|---|
| SOP(手順書) | 改訂案の作成、旧版との差分整理、英訳 | 自社設備・検証済み条件との一致、承認 | 一般論の手順が混じる |
| 製造記録・試験記録 | 様式の作成、転記、記載漏れの確認 | 原データとの一致、記録者の署名 | 値をAIに生成させない |
| 逸脱報告書・CAPA | 経緯の整理、類似事例の検索、下書き | 原因の特定、重大性の判定、対策の決定 | 推測が事実のように書かれる |
| 変更申請書 | 様式への記入、関連文書の洗い出し | 品質と承認事項への影響評価、承認 | 関連文書の漏れを人が確認 |
| 製品標準書・承認書関連 | 文書間の齟齬候補の抽出、要約 | 齟齬の正誤判断と修正 | 候補は判断材料にとどめる |
記録の値そのものをAIに作らせないことが最も重要な線引きです。製造記録の数値は現場で測った原データが正です。
線引きが要るのは、生成AIが学習した文例から文章を組み立てる道具だからです。自社の条件を与えなければ一般論で空白を埋め、値を求めればもっともらしい数値を作り、自然な文章に紛れ込ませます。
現場では、自社にない設備名や温度条件が違和感のない文で書かれます。だから草案は、固有の条件が参照文書から来ているかを先に見ます。
GMP文書をAIで作成する5ステップ
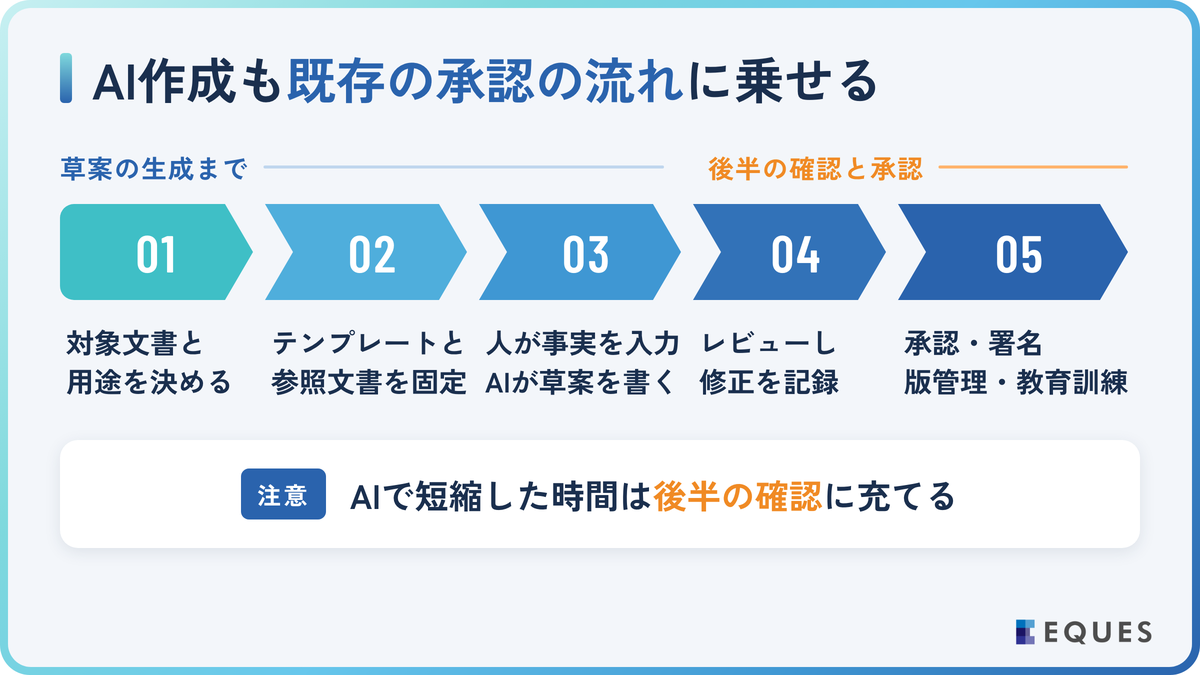
AIで作った文書も既存の承認の流れに乗せるのが全体の前提です。AIで短縮した時間は、後半の確認に充てるよう人員と期限を設計します。
1. 対象文書とAIの用途を決める
AIを使う文書と作業を一覧にし、品質への影響が小さく定型性の高い文書から始めます。変更申請書や教育資料の草案は入口に向き、出荷判定に関わる文書は後回しにします。
切り分けを飛ばして影響の大きい文書から試すと、一度の誤りで信頼を失い、定型文書の効率化まで止まります。確認する人と段階も決め、社内の手順書に書いておきます。
2. テンプレートと参照文書を固定する
自社の様式と、現行版の製品標準書・承認書・関連SOPを版番号を指定した参照文書として登録します。
参照先を固定しないと、旧版や一般論から書かれた草案が混じります。AIは与えた文書と学習済みの知識を区別せずに文章を組み立て、参照が曖昧な箇所を知識側で埋めるからです。入力してよい情報の範囲もここで決めます。
3. 事実を入力し、AIに草案を作らせる
草案の生成では、変更の内容・理由・対象設備など判断に必要な事実は人が入力し、AIは文章化と転記を担います。事実を省いて頼むと、AIは理由や影響範囲を推測で補い、それが事実の顔をして残ります。
プロンプト(=AIへの指示文)に、根拠とした文書名と条項を出力へ書かせる指示を入れると、根拠の無い文がひと目で分かりレビューが速くなります。
4. 担当者がレビューし、修正を記録する
レビューでは、草案を原データ・承認書・現行SOPと突き合わせ、数値・工程・用語を確認します。生成AIはハルシネーション(=もっともらしい誤りを出力する現象)を避けられないため、流暢な文章ほど慎重に読みます。
流暢なほど危ないのは、生成AIが文のつながりの自然さを優先して語を選び、誤った数値や工程も文脈になじんで出てくるからです。文の流れで正しさを判断すると見逃します。直した差分を残すと、テンプレートの改善にも使えます。
5. 承認・署名し、版管理と教育訓練に載せる
通常のGMP文書と同じく、品質保証部門の承認と署名を経て版管理に載せます。改訂したSOPは、関係者の教育訓練を済ませてから運用に入ります。教育を飛ばすと、文書だけ新しく作業は旧手順のままという不整合が、逸脱の形で表に出ます。
保管と配付は既存の文書管理システムに任せるのが現実的で、選び方は「GMP文書管理システムの選び方|必須機能と主要7製品比較2026」で解説しています。
GMP文書のAI作成をめぐる規制の現在地【2026年10月時点】
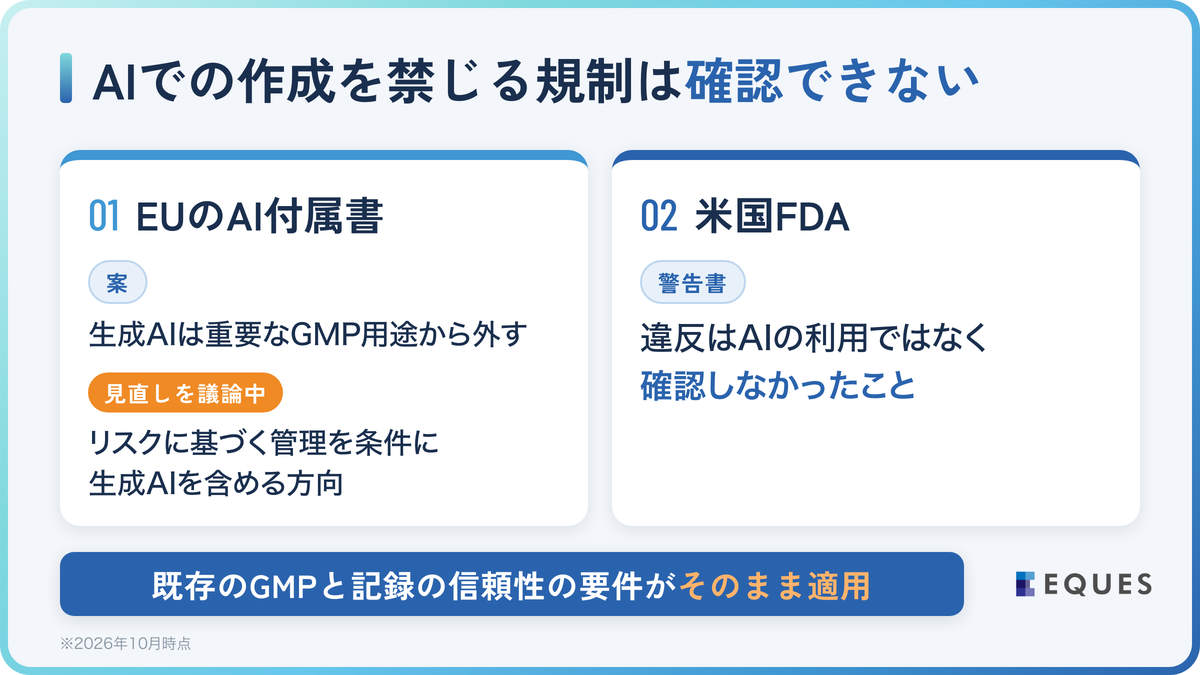
2026年10月時点で生成AIによるGMP文書の作成を禁じる規制は確認できず、既存のGMPと記録の信頼性の要件がそのまま適用されます。不整合をなくす義務は作成の手段を問わず、AIの草案をそのまま運用した不整合の責任は承認した企業に残ります。
| 規制・文書 | 発行元・時期 | ステータス | GMP文書のAI作成への意味 |
|---|---|---|---|
| 改正GMP省令 | 厚生労働省・2021年8月施行 | 施行中 | 手順書と記録の欠落・不正確・不整合をなくす(第20条第2項) |
| コンピュータ化システム適正管理ガイドライン | 厚生労働省・2010年10月 | 適用中 | GMP業務に使うシステムを開発から廃棄まで検証・管理 |
| PIC/S PI 041-1 | PIC/S(各国GMP査察当局の協力枠組み)・2021年7月 | 発効済み | データのライフサイクル全体でALCOA+を確保 |
| EU GMP第4章(文書化)・Annex 11(コンピュータ化システム)改訂案、Annex 22(AI)案 | 欧州委員会・2025年7月 | 案(意見募集は2025年10月に終了) | 生成AIは重要なGMP用途に使わず、他は有資格者が出力を確認(生成AIの扱いは見直しを議論中) |
| FDA AIドラフトガイダンス | 米国FDA・2025年1月 | ドラフト | 安全性や品質に影響しない申請書の下書きなどは対象外 |
EUの第4章改訂案は、AIで作成・処理した文書や記録の信頼性に対する責任を企業側に置いています。Annex 22(=EU GMPガイドラインのAIに関する付属書)の案は、生成AIを重要なGMP用途から外しています。
ただし、2026年6〜7月のワークショップの報告(欧州医薬品庁・10月公開)では、リスクに基づく管理を条件に生成AIも対象に含めるよう範囲の見直しが議論されています。確定版で扱いが変わりえます。
米国では、FDAが2026年4月2日付の警告書(=FDAが違反を指摘し是正を求める公式文書)で、AIで製品規格・手順書・マスター製造記録(=製造指図の原本)を作りながら、その正確性とCGMP(=米国の医薬品の製造・品質管理の規則)への適合を確認していなかった企業を指摘しました。
根拠は品質部門の責任を定めた規則で、違反とされたのはAIの利用そのものではなく、確認しなかったことです。警告書は、AIへの過度の依存も指摘しています。
作成が速くなった分だけ確認が省かれると、この型の指摘を受けやすくなります。整えるべきは、AIの選定より、確認した事実が承認の記録に残る仕組みです。
参照元:厚生労働省「GMP省令」(2021年8月改正施行)、「コンピュータ化システム適正管理ガイドライン」(2010年10月)/PIC/S「PI 041-1」(2021年7月)/欧州委員会「EU GMP第4章・Annex 11・Annex 22の意見募集」(2025年7月)/EMA「Annex 22ワークショップ」(2026年6〜7月開催・報告書は2026年10月公開)/FDA「警告書320-26-58」(2026年4月)、「AIに関するドラフトガイダンス」(2025年1月)
データインテグリティ上の注意:AI生成物をALCOA+で記録する
AIで作った文書も、データインテグリティ(=記録が完全・正確で改ざんのない状態)の対象です。査察では「誰が、いつ、何に基づいて作ったか」を問われます。
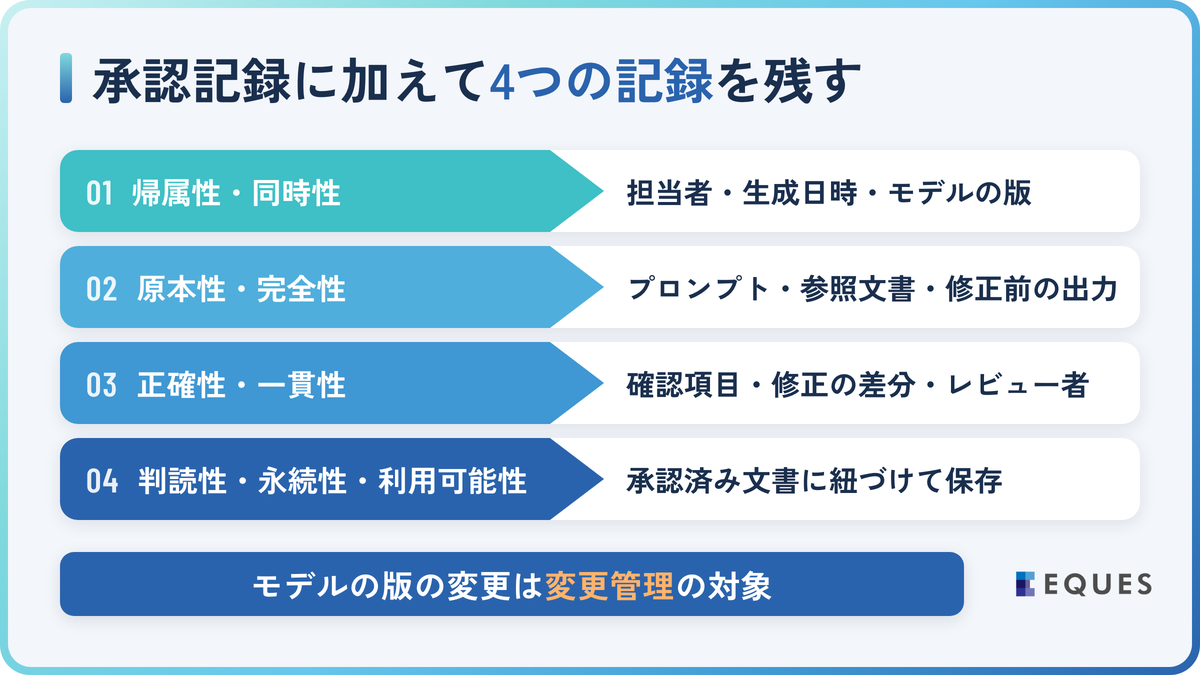
AIの草案は人の手書きと違い、作成者の名前だけでは成り立ちを再現できません。残るのが最終版だけならAIがどこまで書き人がどこを直したかを査察で示せず、プロンプトと修正前の出力があって初めて説明できます。通常の承認記録に加えてALCOA+の観点で残すべき記録は次の4つです。
- 帰属性・同時性:草案を作った担当者、生成日時、モデル名と版、テンプレートの版
- 原本性・完全性:入力したプロンプト、参照文書、修正前のAIの出力
- 正確性・一貫性:レビューで確認した項目、修正の差分、レビュー者
- 判読性・永続性・利用可能性:上記を承認済み文書に紐づけ、保存期間中に読める形で取り出せる状態
AIツール自体もCSV(コンピュータ化システムバリデーション。=業務に使うシステムが意図どおり動くことの検証)の対象になりえます。ただし生成AIは同じ入力でも出力が変わりうるため、出力を毎回人が確認する運用を前提に検証範囲を絞るのが現実的です。
モデルの更新で出力の傾向が変わることもあるため、版を変えるときは変更管理の対象にします。
各原則と監査証跡(=誰がいつ何を変えたかの自動記録)は「データインテグリティとは?意味・ALCOA+原則・製薬GMPでの対応方法を解説」で解説しています。
GMP文書・規制文書の作成に生成AIを使う他社事例3選
製薬企業による生成AIの文書作成のうち、公表資料で内容を確認できた3件を紹介します。効果の数字は試験・検証・目標の段階のもので、本番運用の実績ではありません。
1. GSK:逸脱調査報告書の作成支援ツールを試作
英製薬大手GSKのシンガポール・ジュロン工場は、同国の政府機関とGoogle Cloudによる共同プログラムで、手順書を検索するGMPアシスタントと、逸脱調査報告書の取りまとめを速めるツールを試作しました。
試験では、報告書作成ツールで年5,000人日、アシスタントで450人日の削減が示されました。
この型では、逸脱の経緯が担当者ごとの記録に散らばり、報告書にまとめる段階で時間を食います。AIが経緯を時系列に整え、人は原因と対策の判断に集中する分担にすると動きます。
2. 塩野義製薬・日立製作所:治験の規制関連文書の初稿を生成
塩野義製薬が保有し、日立製作所との業務提携のもとで開発してきた生成AIのソリューションは、日英が混在する治験情報から要点を抽出し、治験総括報告書(=治験の結果をまとめた報告書)などの初稿を作成します。2026年2月からは、ライセンスを受けた日立が国内で提供しています。
塩野義のPoC(=本番開発の前に小さく行う技術検証)では、治験総括報告書の作成時間を約50%削減し(過去の報告書の再現)、治験実施計画書(=治験の目的や方法を定めた計画書)は約20%の削減でした(新規試験)。
報告書と計画書で削減率が違う背景には、過去の報告書の再現と新規の作成という検証条件の差があります。数字を自社に当てはめるときは、同じ条件かを先に見ます。
3. 韓米薬品:約4,000件の品質文書を最新の規制と照合
韓国の韓米薬品では2026年9月、クラウド事業者のMegazoneCloudによる品質保証向けAIエージェント(=目的に沿って自律的に作業を進めるAI)の構築が始まりました。約4,000件の品質文書を検索・要約し、最新の規制と照合して不適合箇所を見つける仕組みです。
規制の改訂のたびに約4,000件を人が読み直すのは難しく、この型の運用では、改訂を知らないまま査察で指摘される形で詰まりがちです。規制との相違を査察後に直す運用から、予防型の管理への転換を狙います。関連業務の時間を40%超削減することが目標で、効果は検証を待つ段階です。
参照元:シンガポール経済開発庁「AI Trailblazers」(2024年4月)/日立製作所「塩野義製薬との協創」(2026年2月)/MegazoneCloud「韓米薬品の品質保証AIエージェント構築」(2026年9月)
他社でもAIは草案の作成や文書の照合を担っています。弊社は製薬の品質保証に特化した「QAI Generator」を提供しており、AIが変更申請書などのQA文書を生成します。
料金は初期導入費用に加えて月額10万円からで、2週間の無料トライアルがあります。万協製薬株式会社の導入事例として、変更申請書を含むGMP文書で70%の業務効率化をLP(=製品の紹介用Webページ)に掲載しています。
承認書や製造手順書の齟齬を段落単位で検出する「QAI Checker」と組み合わせれば、レビューの確認漏れも減らせる見込みです。
参照元:株式会社EQUES「QAI Generator 導入事例・料金」
GMP文書のAI作成に関するよくある質問
品質部門が正確性を確認し、確認者と修正内容を記録してから、通常の承認の流れに乗せてください。
規制上の禁止は確認できません。未公開の製法などを入力するなら、学習に使われない契約と保存先の確認が前提です。ログと出力を保存でき、モデルの版を把握できる環境を選びます。
変更申請書や教育資料など、定型性が高く品質への影響が小さい文書が向きます。着手前に作成時間を実測すると、効果を数字で判定できます。
まとめ
GMP文書のAI作成の核心は、AIに草案・転記・照合を任せ、判断・承認・署名を人が担う分業を、手順と記録で裏づけることです。
- AIに任せるのは文章化と照合で、記録の値と品質の判断はAIに作らせない
- 用途の決定から承認・版管理までの5段階で、既存の承認の流れに乗せる
- 作成者・日時・モデルの版、プロンプトと出力、レビュー記録をALCOA+の観点で残す
どの文書から始めるか迷われている段階でも、お気軽にご相談ください。最後までお読みいただき、ありがとうございました。
GMP文書の草案作成をAIで始めませんか
QAI Generatorは2週間の無料トライアルが可能です。文書の齟齬を検出するQAI Checkerとの組み合わせもご相談いただけます。