記事の要約
- 品質保証DXとは、承認書・手順書・製造記録などの文書と照合・レビュー業務をデータで再設計し、人手の確認作業を減らして判断に集中できる体制をつくる取り組みです。
- 進まない背景には、DX人材が不足していると答えた企業が85.5%にのぼる人材難、GMP省令が求める文書間チェックの重さ、従来ツールが文書の意味を読めない限界があります。
- 生成AIは文書の意味を読んで矛盾を指摘できるため、人の仕事は「見つける」から「判断する」へ移ります。対象文書を1種類に絞り、効果を実測してから広げる進め方が現実的です。
「申請書類と製造記録を数千ページ単位で目視照合し、ダブルチェックを重ねてもミスが残る」。製薬の品質保証(QA)部門の相談は、こうした構図から始まります。
本記事では、品質保証DXの対象をQA部門の文書・チェック業務・人材に絞り、進まない3つの理由を一次情報で裏付けたうえで、生成AIによる文書チェック、他社の事例4選とツール比較、導入の進め方を解説します。
東京大学松尾研発のAIスタートアップとして製薬・製造業のAI開発を手がける弊社の知見も交え、どの文書業務から着手すべきかを判断できるようにします。
目次
品質保証DXとは?製薬QAの文書とチェック業務が対象になる理由
品質保証DXとは、品質を「証明する」文書と確認業務をデータで再設計する取り組みです。製薬の品質保証(QA)部門は、承認書どおりに製造されたことを文書で証明する役割を担います。
したがって製薬のQAでは、設備の自動化よりも先に文書の作成・照合・保管がDXの対象になり、ここを飛ばすと確認作業は紙の時代のまま残ります。
製造業一般の品質保証DXは、検査記録の電子化やトレーサビリティの確保が中心です。製薬でも出発点は同じですが、承認書・手順書・記録の整合性を法令で継続的に求められる点が異なり、文書の食い違い自体が査察の指摘対象になります。
QAとQCの違いは「品質保証(QA)と品質管理(QC)の違いとは?医薬品GMPと最新トレンドまで解説【図解】」で整理しています。
品質保証DXが進まない3つの理由
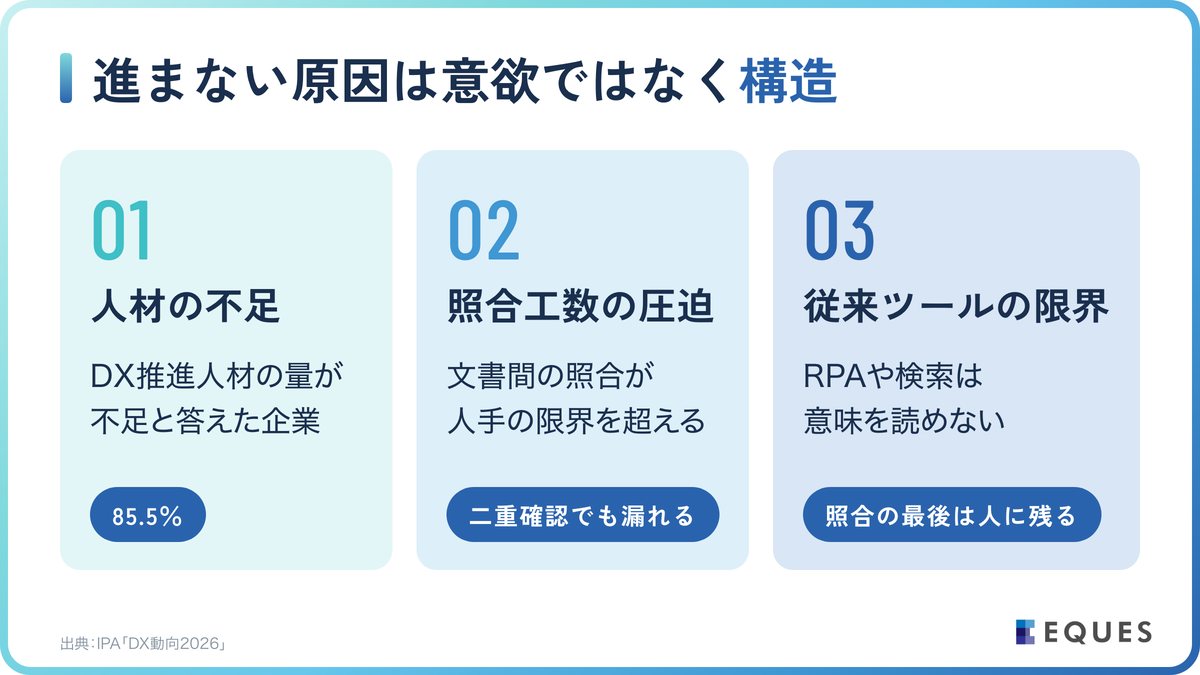
結論から述べると、DXが進まない原因は担当者の意欲ではなく構造にあり、次の3点に整理できます。
- QA人材の不足:業務を知る人が減り、DXを設計できる人がいない
- 照合・レビュー工数の圧迫:法令が求める文書間チェックが人手の限界を超えている
- 従来ツールの限界:RPAや検索システムは文書の「意味」を扱えない
1. QA人材の不足と属人化
DXを推進する人材の量が不足していると答えた企業は85.5%にのぼります(IPA『DX動向2026』・2025年度調査)。
製薬のQAではGMPを知る人でなければ業務を設計できず、影響はさらに大きくなります。
人手不足のもとで適時の記録やダブルチェックができず重大な逸脱に至った製剤製造所の事例も公表されています(PMDA「ORANGE Letter No.23」)。
2. 照合・レビュー工数の圧迫
改正GMP省令第20条第2項は、手順書や記録に欠落・不正確・他の文書との不整合がないよう継続的に管理することを求めています(厚生労働省「GMP省令」)。
不整合の確認だけは文書を横断して読み比べる必要があり、人がダブルチェックしても見落としが残るのは組み合わせの数の問題です。
PMDAの年次報告でも、軽度の不備事項の発出頻度で「文書及び記録の管理(DIを含む)」は3位に入っており、文書管理は指摘を受けやすい領域です(PMDA「GMP/GCTP Annual Report 2024年度」)。
3. RPAや検索など従来ツールの限界
RPAや検索システムは、定型の転記や文書の検索には有効です。
しかし、例えば承認書に「約60分間攪拌」、手順書に「攪拌時間45分」と書かれているような矛盾は、文字列の一致では検出できません。従来ツールは文書の形式を扱えても意味を扱えないため、照合の最終工程が人に残り続けてきました。
参照元:IPA「DX動向2026」(2026年7月)、PMDA「ORANGE Letter No.23」(2025年12月)、PMDA「GMP/GCTP Annual Report 2024年度」(2025年7月)、厚生労働省「GMP省令」
生成AIで変わる文書チェック:意味を読んで矛盾を指摘する
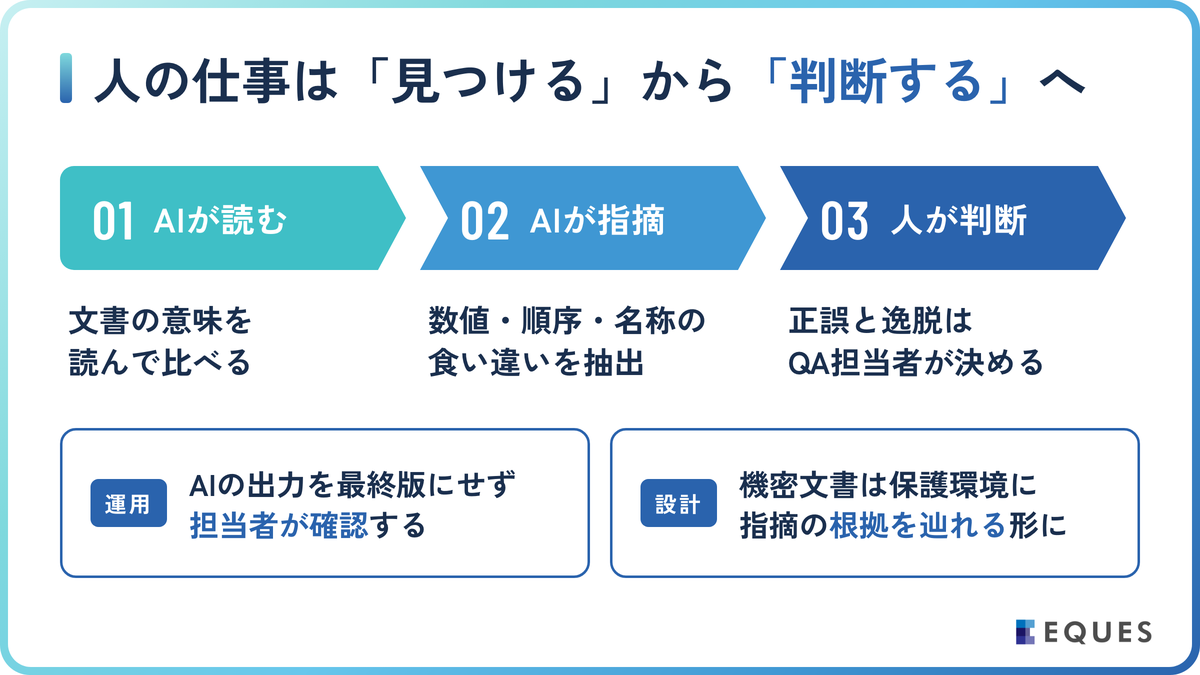
生成AI(LLM)が品質保証DXにもたらす最大の変化は、文書の意味を読んで、表記が違っても矛盾を指摘できる点です。数値・順序・名称の食い違いを段落単位で抽出できるため、「読んで比べる」工程を機械が一次的に担えます。
人の役割は「見つける」から「判断する」へ移り、どちらが正しいか、逸脱として扱うかを決めるのはQA担当者です。減った工数を原因究明に回せることが本質的な効果です。
ただし、事実と異なる内容を出力するハルシネーションは避けられないため、AIの出力を最終版にせず担当者が確認する運用が規制対応の前提です。機密性の高い文書を保護された環境に留める設計と、AIが何を根拠に矛盾と判断したかを辿れる仕組みも欠かせません。
GMP文書の作成・管理は「GMP文書とは?AIで作成・管理を効率化する製薬品質保証の新しい方法」もご覧ください。
品質保証DXの成功事例4選とツール比較
品質保証DXは、大手だけの取り組みではありません。ここでは、企業の公式発表や業界団体の資料で内容を確認できる他社の事例4件と、QA部門で使われる主要ツール4つを紹介します。
他社の成功事例4選
事例は、記録の電子化からデータガバナンスまで着手する段階が異なるものを選んだので、自社がどの段階にいるかを照らし合わせながらお読みください。
ムネ製薬株式会社:測定値の自動取り込みで転記ミスをほぼゼロに
現場帳票システム「i-Reporter」で変更履歴を自動記録して監査証跡を確保し、計測器の測定値を自動転送する仕組みも入れました。
年間20〜30件あった転記ミスはほぼゼロになり、帳票入力時間は50%、最終確認時間は75%短縮されています(シムトップス・PR TIMES、2026年2月)。
大塚製薬株式会社:データガバナンスの仕組みでDIを強化
日本製薬工業協会の2025年度GMP事例研究会で、PIC/Sガイドラインに基づくDI強化活動を発表しました。
DIマスタプランを策定し、リスクに応じて自己点検や監査を進める、ツールより先にデータ統治の仕組みから入る進め方です(日本製薬工業協会、2025年9月)。
東洋製薬化成株式会社:文書管理・CAPA管理システムを内製
文書管理やCAPA管理のシステムを自社で内製し、厚生労働省研究班の報告書で取り上げられました。従業員約200名の規模でも内製で規制対応を進めた例で、米国FDA査察をクリアした実績もあります(東洋製薬化成・PR TIMES、2026年8月)。
中外製薬株式会社:GMP教育管理と作業計画の自動化を含むデジタル基盤
日本IBMと協働し、GMP教育・資格管理、作業計画の自動化、遠隔支援を担う基盤を浮間工場で稼働させました。データインテグリティ対応を含む規制対応の向上を掲げ、他工場への展開も計画しています(中外製薬、2022年11月)。
参照元:シムトップス「ムネ製薬がi-Reporterを導入」(2026年2月)、日本製薬工業協会「2025年度GMP事例研究会」(2025年9月)、東洋製薬化成「内製ITシステム関連の報告書」(2026年8月)、中外製薬「デジタル基盤を構築」(2022年11月)
主要ツール4選の比較表
QA部門のDXに使われるツールは、文書のライフサイクル管理、現場記録の電子化、試験室のデータ管理と担う工程が異なります。どの工程の負荷が最も大きいかで選ぶのが基本で、以下は公式製品ページで確認できる範囲の比較です。
| ツール | 解決する課題 | 向く企業 | 注意点 |
|---|---|---|---|
| Veeva QualityDocs | GxP文書を監査証跡つきで一元管理 | 複数拠点の文書を統合したい製薬・CDMO | 文書間の意味照合は公式ページに記載なし |
| MasterControl | QMS・文書管理・電子バッチレコード・CAPAを統合 | 品質プロセス全体を統合したい企業 | 導入範囲が広く移行計画が要る |
| i-Reporter(シムトップス) | 紙・Excelの現場帳票を電子化 | 製造記録の転記から着手したい製造業全般 | 記載内容の正誤判定は記載なし |
| LabWare LIMS | 試験室のサンプル・結果・機器連携を管理 | QC試験のデータ管理を優先したい企業 | QA文書の照合機能は記載なし |
既存の主要ツールは文書を正しく保管・流通させ、記録を電子で残す工程に強みがあります。一方で、複数の文書を横断して意味の矛盾を見つける工程は人の作業として残っており、この空白を埋めるのが生成AIによる文書の作成と照合です。
参照元:Veeva「Veeva QualityDocs」、MasterControl「MasterControl」、シムトップス「i-Reporter」、LabWare「LabWare LIMS」(2026年9月時点の公式製品ページ)
製薬に特化したQAIと伴走型の導入プロセス
このように、基盤が整った先に残るのが、文書の作成と照合という「意味」を扱う工程です。こうした課題に対し、弊社は製薬の品質保証に特化した2つのサービスを提供しています。
QAI Generatorは、フォームの質問に答えるだけで変更申請書などのGMP文書をAIが生成するSaaSです。QAI Checkerは、承認書や製造手順書などをAIが読み取り、数値・工程・順序・名称の齟齬を段落単位で検出するツールです。
いずれも2週間の無料トライアルがあり、QAI Generatorは月額10万円からの使用量に応じた料金です。
導入の実例を2件挙げます。万協製薬株式会社とは変更申請書の草案を自動生成する実証実験を行い、QAI Generatorでは変更申請書を含むGMP文書で70%の業務効率化という結果を公表しています(QAI Generator 導入事例)。
ロート製薬株式会社の品質統括部では、製品スペック(仕様書)作成の自動化から生成AI活用を始める取り組みが進んでおり、効果の数値は未公表ながら現場から手応えが報告されています。
ツールの導入だけでDXは完了しません。弊社は相談・検証・本格導入の3段階を伴走し、まず現状の照合時間を実測して比較の基準を作り、対象文書を1種類に絞って効果を確かめてから広げることを勧めています。
相談段階ではチャット相談型の「AI×DX寺子屋」(月額20万円・税抜で相談し放題)で課題を言語化し、検証段階ではAI PoCサービス「ココロミ」(スリムプラン月々99万円〜・スタンダードプラン月々250万円〜)で効果を確かめます。
QA人材の育成には、製薬QA向けの動画教材「AI×DX寺子屋 Learning」もあります。
品質保証DXに関するよくある質問
Q. 品質保証DXは何から着手すべきですか?
転記が多く確認に時間がかかっている文書1種類から始めるのが現実的です。製造記録の電子化か、変更申請書など定型性の高い文書の作成支援が典型的な入口で、着手前に作業時間を実測しておくと効果を判定できます。
Q. 生成AIの出力をそのままGMP文書として使えますか?
使えません。ハルシネーションの可能性があるため、担当者の確認と承認を経る前提で運用します。AIは初稿と矛盾候補の抽出を担い、最終判断は人が持つという分担を手順書に明記すると査察でも説明しやすくなります。
Q. 承認書や製造記録を外部のAIに渡しても安全ですか?
送信先と保存先の確認が前提です。学習利用や二次利用を契約で禁止した環境か、社内に閉じた環境で処理する設計が一般的で、どのデータをどこまで渡すかは情報システム部門とQAが事前に決めておきます。
Q. 製造業一般の品質保証DXと製薬のDXは何が違いますか?
検査記録の電子化やトレーサビリティの確保は共通です。製薬では、承認書・手順書・記録の不整合がないことを法令で継続的に求められるため、文書間の照合とデータインテグリティの確保が追加の要件になります。
まとめ:品質保証DXは文書の照合を仕組みに変えることから
品質保証DXとは、品質を証明する文書と確認業務をデータで再設計し、人が判断に集中できる体制をつくる取り組みです。3つの理由はいずれも教育や増員だけでは解けず、業務の作られ方を変える必要があります。
- 製薬のQAでは文書間の不整合をなくすことが法令上の要件で、照合工数の圧迫がDXの出発点になる
- 他社事例は、記録の電子化、データガバナンス、内製システム、教育管理と、着手する段階が異なる
- 生成AIは文書の意味を読んで矛盾を指摘でき、人の仕事は「見つける」から「判断する」へ移る
弊社は東京大学松尾研発のAIスタートアップとして、製薬の品質保証業務のAI活用を伴走型で支援しています。品質保証DXをどこから始めるか迷われている段階でも、お問い合わせよりお気軽にご相談ください。最後までお読みいただき、ありがとうございました。
製薬の品質保証DXを、伴走型で進めませんか
QAI GeneratorとQAI Checkerは2週間の無料トライアルが可能です。どの文書業務から始めるべきかのご相談も承ります。